Pályafutásom elmúlt évtizedeiben számtalan órát töltöttem az amerikaiak védelmével a gyógyszerek biztonságosságának kutatásával. Tanulmányaim és karrierem során körülbelül fél tucat egyetemen, a nagy gyógyszergyárakban és az FDA-nál dolgoztam három elnöki adminisztráció alatt. A gyógyszerbiztonság azt vizsgálja, hogy miért szedhet egy gyógyszerkészítményt semmilyen mellékhatás nélkül, míg egy másik személy szedheti ugyanazt a terméket, de mellékhatások jelentkezhetnek, akár állandó rokkantságig vagy halálig is. A gyógyszerbiztonság tanulmányozása alapértelmezés szerint a gyártás és a gyógyszerminőség nem klinikai aspektusait is figyelembe veszi.
Mivel a gyógyszerminőség alapvető tényező a gyógyszerbiztonság értékelésében, az amerikaiak védelmére irányuló törekvésem vezetett a világ első „ analitikus gyógyszertárának ” koncepciójához és megalapításához, amelynek küldetése az olyan helyekről származó gyógyszerkészítmények tudományos ellenőrzése, mint India és Kína, mielőtt azokat a betegeknek kiadnák. Sajnos az etikával és a betegek védelmével szembeni nagylelkűség hajszolása oda vezetett, hogy a vállalat pénzügyi vezetése számos FDA-szabálysértést követett el, és a bírák hamis tudományos állításokkal vádolták meg őket (mindez véletlenül a távozásom után történt).
A gyógyszerek minőségének külső megerősítése nélkül az amerikaiak teljes mértékben az FDA-ra és a gyártókra támaszkodnak a termék tisztaságának felmérése és megerősítése terén. A gyógyszerbiztonság figyelemre méltó problémának bizonyult a Covid mRNS injekciók esetében. Sajnos, ha valaki saját elemzést szeretne végezni az mRNS injekciókkal kapcsolatban, nem rendelkezik megfelelően részletes összetevőlistával, amivel összehasonlíthatná, sőt, még a tisztaság megfelelő tesztelésére vonatkozó bevett szabályozási módszertanhoz sem fér hozzá.
Ez azért van, mert a gyártók és az FDA ezen mRNS injekciók összes összetevőjét, beleértve az mRNS szekvenciáját és a lipid nanorészecskék (LNP) tulajdonságait, beleértve a felezési időt, az LNP szerkezetét, a felületmódosítás(oka)t, az LNP-k számát/típusát dózisonként és az mRNS szálon lévő kapcsolódási pontokat, meghatározatlannak vagy „üzleti titoknak” tekinti.
Ráadásul az FDA üzleti titoknak tekinti az mRNS injekciók tisztaságának vizsgálatára vonatkozó módszereket is.
Kétpárti támogatás és több százmilliárd adófizetői dollár, de NINCS átláthatóság?
A Covid mRNS titkolózása annak ellenére is fennáll, hogy mind a Trump, mind a Biden-adminisztráció teljes átláthatóságot javasolt az mRNS injekciókkal kapcsolatban, egészen a Covid mRNS szellemi tulajdonjogainak feloldásáig. Ennek ellenére mind az FDA, mind a gyártók üzleti titokként engedélyezik/szigorúan ellenőrzik a szabadalmakat, beleértve az oltások alapvető adatait is. Ezt annak ellenére teszik, hogy a Forbes/Statista kiadványai szerint minden Covid vakcinagyártó több százmillió adófizetői dollárt kapott.
A gyógyszerbiztonsági epidemiológia tanulmányozása önmagában is elég nehéz. Ellenőrizhető terméktisztaság/állandóság nélkül a teljes körű biztonsági értékelés lehetetlen.
Az összes összetevő teljes átláthatósága és a minőségellenőrzési intézkedések nemcsak azért fontosak, mert ezeket adófizetők finanszírozták, több százmillió dollárral, hanem azért is, mert számos kérdés merült fel a Covid mRNS injekciók biztonságosságával és hatékonyságával kapcsolatban.
Amellett, hogy kivételesen összetettek, a szabályozó hatóságok kevesebb mint egy év után felgyorsították jóváhagyásukat . A legtöbb gyógyszer és vakcina biztonságossági/hatékonysági teljes körű tesztelése, felülvizsgálata és jóváhagyása általában körülbelül tíz évet vesz igénybe . Amellett, hogy az összetevők teljesen újak, nagyon összetettek, és a maguk nemében az elsők, amelyeket tömegesen alkalmaznak, a fejlesztés, beleértve a hosszú távú klinikai biztonságossági/toxicitási értékeléseket és az epidemiológiai áttekintéseket, felgyorsult, és valószínűleg a forgalomba hozatal előtt nem volt teljesen tisztázva.
Az FDA összetevő-ellenőrzésének, átláthatóságának és „igazmondásának” az 1800-as évekig visszanyúló előzményei vannak:
Az összetevők analitikai ellenőrzése és átláthatósága, vagyis a „címkézés hitelességének” előírása, amely szerint a palack tartalmának meg kell egyeznie a felsorolt összetevőkkel , az FDA megalakulása előtt, 1862-ig nyúlik vissza . A mai FDA valójában egyetlen, az Egyesült Államok Mezőgazdasági Minisztériumán belül alkalmazott „Kémiai Minisztérium” alkalmazottjából született.
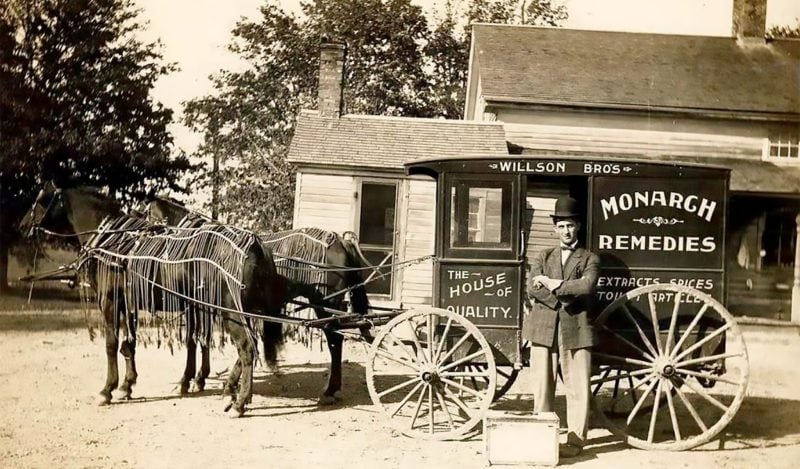
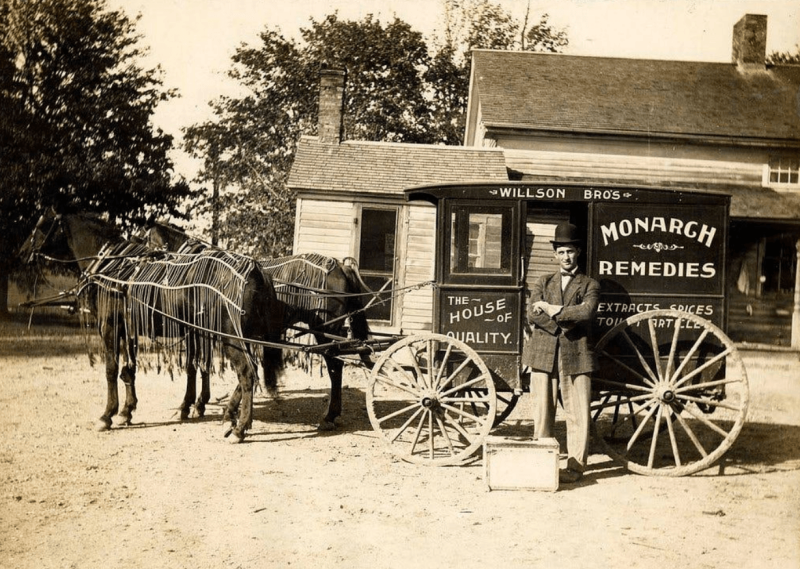
A hamisításnak (megváltoztatott vagy mérgező összetevők) , a rossz márkajelzésnek (hamis címkét tartalmaz, vagy más módon félrevezető, vagy helytelen orvosi állításokat tartalmaz), vagy a félrevezető címkézésnek (olyan összetevő(ke)t tartalmaz, amelyek nem szerepelnek a termék címkéjén) mind hosszú, csúnya története van Amerikában. Úgy gondolták, hogy a kirívó esetek a 19. század elején-közepén tetőztek – vagy legalábbis ekkor vált azonosíthatóvá –, mivel csak 1862-re fejlesztettek ki technikai eljárásokat az összetevőkkel való csalások elemzésére és felderítésére. Ezt megelőzően az úgynevezett „utazó sámánok”, akik „orvosoknak” nevezték magukat (mindig kétes vagy nem létező referenciákkal), „csodaszer” termékeket árultak, amelyek összetevőinek címkéin csak homályos vagy ártalmatlan tartalmak szerepeltek, mint például „ vitaminok ”, „ gyógynövénykivonatok ” vagy „ kígyóolaj ” – vagy gyakran egyáltalán nem volt összetevőlista.
Akkoriban sok hívő, puritán új-angliai, akik vallási okokból soha nem nyúltak alkoholhoz, ezeket az oldatokat ezektől a kommersz szélhámosoktól vásárolták, és tudtukon kívül olyan oldatok fogyasztására vették rá őket, amelyek nemcsak alkoholt, hanem kábítószereket, például ópiumot és/vagy kokaint is tartalmaztak. Azzal az ürüggyel, hogy egy abszurd módon széles körű betegségeket javítanak, a betegek ehelyett büntetést okozó függőséget fejlesztettek ki, és/vagy más módon negatívan befolyásolták egészségüket ezek a korai „drogkereskedők”.
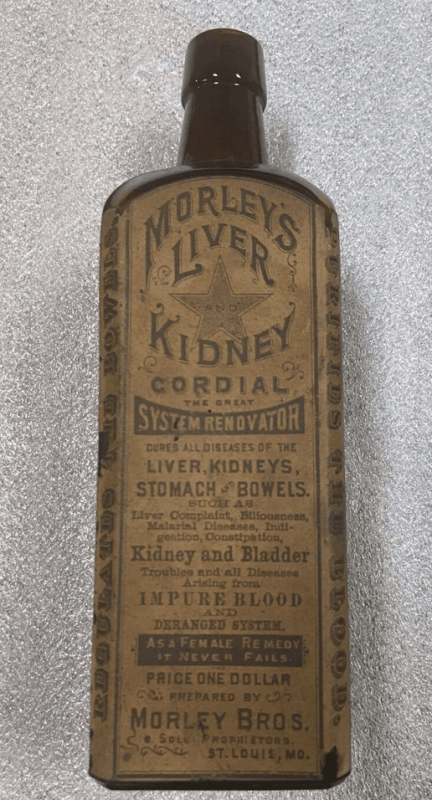
Ahogy a probléma egyre fokozódott, a szövetségi kormányzat is elkezdett odafigyelni rá. Végül 1906-ban elfogadták a Tiszta Élelmiszer- és Gyógyszertörvényt (Pure Food and Drug Act) , amely az Élelmiszer- és Gyógyszerügyi Hatóság (FDA) létrehozásához vezetett.
[Az FDA kezdeti kötelessége volt biztosítani, hogy a gyógyszerek valós címkézési adatokat tartalmazzanak, és megfeleljenek a tisztaságra és a hatáserősségre vonatkozó bizonyos szabványoknak.]
Emlékezz az 1906-os Tiszta Élelmiszer és Gyógyszer Törvény közel 120 éves, igaz címkézési követelményére és a „tisztaság” részére, miközben az mRNS-ellenőrzési vizsgálatokról és az összetevők átláthatóságáról olvasol.
Milyen „valódi” és „tiszta” összetevő-ellenőrzési vizsgálatok történnek az FDA által szabályozott termékek esetében?
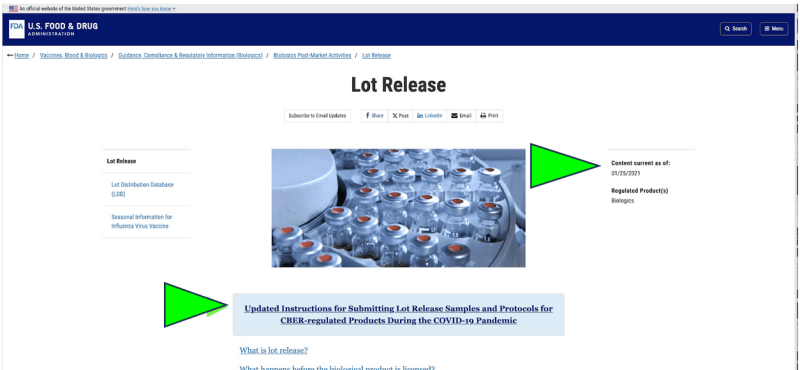
2021-ben az FDA úgy döntött, hogy a Covid-járvány miatt a helyszíni létesítményellenőrzések helyett távoli , postán beküldött gyógyszerminták gyűjtésével kezdi meg az amerikai gyógyszeripari minőség ellenőrzését. Ez törvényes volt? Tudományosan elfogadhatónak tekinthető-e valaha is? Ma, annak ellenére, hogy a járvány véget ért, a Covid mRNS gyógyszerkészítményeken jelenleg végzett hivatalos gyógyszerkibocsátási vizsgálatot továbbra is az FDA végzi a gyártó által biztosított, „ postán beküldött” mintán keresztül , az FDA jelenlegi weboldalának képernyőképe szerint . Nyilvánvaló, hogy a „postán beküldött” mintavételi módszer egészen más és potenciálisan kevésbé megbízható, mint a közvetlen, személyes mintavételi módszer. Ennek ellenére az FDA azt állítja, hogy „ a legmagasabb színvonalú mintavételt és tesztelést világszerte ” tanúsítja.
Továbbá az FDA egy újonnan javasolt útmutató dokumentummal javasolja a „postán küldött” távtesztelési politikájának további fejlesztését.
Bár csak „tervezetként” létezik az FDA dokumentuma, az FDA hivatalos weboldalai azt mutatják, hogy a minták postai úton történő elküldése legalább 2021 januárja óta létezik . Az FDA úgy tűnik, hogy a postán beküldött tesztek eredményeit független megerősítésként állítja be.
Továbbá az FDA tervezetdokumentumának első oldalának alja a „távoli tesztelés” kiterjesztését javasolja. Jelenleg felsorolja az FDA összes termékszabályozó részlegét, ami arra utal, hogy ez egy ügynökségszintű szakpolitikai javaslat.
A teljes lista a következőket tartalmazza:
- Szabályozási Ügyek Hivatala
- Élelmiszerpolitikai és Válaszintézkedési Hivatal
- Kombinált Termékek Irodája
- Biológiai Értékelési és Kutatási Központ
- Drogértékelési és Kutatási Központ
- Eszközök és Radiológiai Egészségügyi Központ
- Élelmiszerbiztonsági és Alkalmazott Táplálkozási Központ
- Dohánytermék-központ
- Állatorvosi Központ
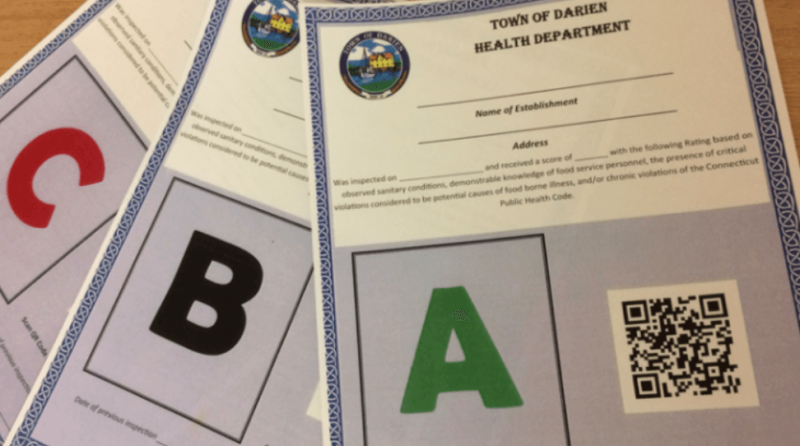
Megfelelő-e az FDA által „postán küldött” minőségellenőrzési mintavétel? Mi van, ha az államok egészségügyi minisztériumának éttermi ellenőrzései tükrözik az FDA irányelveit?
Ez a „postai úton beküldött” mintavételi módszertan hasonlóan abszurd például ahhoz, mintha egy állam egészségügyi minisztériuma azzal ellenőrizné az éttermeket, hogy arra kéri őket, hogy rendszeresen „küldjék be” az étlapjukon szereplő különböző tételeket egy vizsgálóintézetbe, hogy az egészségügyi szervek tesztelhessék azokat az esetleges élelmiszer-eredetű szennyeződés szempontjából, és/vagy arra kéri az éttermeket, hogy ígérjék meg az étlapon szereplő tételek saját maguk általi tesztelését. Mi van, ha az az étterem Kínában lenne? Mi van, ha az az étterem Indiában lenne? Vagy bármely más országban, amelyről köztudott, hogy súlyos csalási és minőségellenőrzési problémákkal küzd?
Ez a módszertan elfogadhatatlan lenne mind az éttermek, mind a gyógyszeripari vállalatok számára, többek között a nyilvánvaló okok miatt: a gyártók a kívánt mintákat küldhetnék be – nem feltétlenül reprezentatív tételmintákat. Ez nyilvánvalóan nem ugyanaz, mintha az FDA ellenőrei a teljes létesítmény előzetes bejelentés nélküli ellenőrzése során mintákat szereznének be.
Az éttermi analógia szerint természetesen minden étterem „A” osztályú mintákat kell benyújtani ami nem feltétlenül reprezentatív arra vonatkozóan, amit a fogyasztók kapnak.
Minőségellenőrzés: Mi a gyógyszerészeti „felszabadítási tesztelés” és miért fontos?
Ma az FDA évente 2.7 billió dollár értékű termék minőségét és tartalmát felügyeli , de úgy tűnik, elnyomja a kritikus összetevő-ellenőrzési értékeléseket és eredményeket. Az FDA-nak az amerikaiak védelmét kellene szolgálnia azáltal, hogy átfogó analitikai vizsgálatokat végez, amelyek biztosítják az összetevők pontosságát. Ennek eredményeinek átláthatónak kell lenniük az adófizetők számára, akik az FDA 6.6 milliárd dolláros költségvetését finanszírozzák. Ezt a tudományos ellenőrzést gyógyszerészeti „ felszabadítási vizsgálatnak ” nevezik . A felszabadítási vizsgálat egy technikai kifejezés, amely egy olyan folyamatra utal, amely különféle műszeres elemzéseket foglal magában, amelyeket a termékek tisztaságának, koncentrációjának, állagának, azonosságának és bármilyen szennyeződésnek az átfogó vizsgálatára használnak.
Az egész FDA 1862-ből, a „Kémiai Tanszék” egyetlen alkalmazottjából és az összetevők átláthatóságának és ellenőrzésének szükségességéből született. Mára ez az alkalmazott egy teljes FDA-osztállyá nőtte ki magát, amely 1,300 tudósból és kisegítő személyzetből áll, és feltehetően az összetevők gyógyszerészeti kibocsátási tesztelésen keresztüli ellenőrzésével foglalkozik. Az FDA Gyógyszerészeti Minőségi Hivatalának (OPQ) feladata annak biztosítása, hogy a gyógyszerek pontosan megfeleljenek a felsorolt összetevők tartalmának, minőségi/szennyeződési (minőségi) vagy tartalmi (minőségi) eltérés nélkül. Az ezt előíró szabályok nagyon specifikusak és részletesek a 21 CFR § 201.10 -ben.
Hogyan ellenőrzi az FDA az mRNS injekciókat minőségellenőrzés céljából:
Az mRNS injekciók tesztjeinek minőségellenőrzési eredményei különösen kritikusak voltak, mivel nagyméretűek, összetettek és gyorsan készültek. Míg az adófizetők az FDA-ra támaszkodnak az mRNS injekciók minőségének ellenőrzése és az eredmények megosztása terén, az FDA úgy tűnik, köteles védeni a gyártók összetevőit még a legalapvetőbb átláthatóság rovására is az mRNS Covid termékekkel kapcsolatban. Bár úgy tűnik, hogy az FDA gyűjti a mintákat, a „postai úton történő” beküldési módszertanuk alapvetően hibás. Ezenkívül az FDA sehol sem osztja meg ezeknek a teszteknek az eredményeit, ahol én megtalálnám őket.
Más szóval: a világjárvány alatt, amikor vadonatúj, széles körben elterjedt mRNS-oltásokat zúdítottak az amerikaiakra „szélsőséges sebességgel”, és amikor Amerika a leginkább az FDA minőségi/szabályozási kötelezettségeire támaszkodott, az FDA elfogadta az önbeküldött, „postán beküldött” minőségellenőrzési teszteket és/vagy eredményeket. Vajon az FDA nem vette figyelembe, hogy az mRNS-gyártók elismerték, hogy „nehézségekkel” küzdenek a gyártási igények kielégítése érdekében, és „kapkodják a lábukat”, hogy lépést tartsanak a gyártási folyamatokkal? Az mRNS-összetevők gyártói továbbá kijelentették, hogy az igények kielégítésére irányuló erőfeszítések „példátlanok” voltak.
Az ilyen kijelentések nem érdemelnek bizalmat a fogyasztókban a minőség iránt, és jól illusztrálják ezen összetett termékek hatalmas mértékű felskálázását, aminek különösen körültekintő és személyes FDA-ellenőrzést kellene indokolnia a létesítmények és a gyártott termékek tekintetében, akár világjárványról van szó, akár nem. Egy mRNS-összetevő gyártó például kijelentette, hogy hirtelen 50-szeresére növelte a termelését.
Miközben ezt az új technológiát „hősebességgel” erőltették át, az FDA 1,300 OPQ-tudósa közül senki sem követelt élő ellenőrzéseket, vagy legalábbis nem ajánlott fel bármi mást a potenciálisan kétes „postán beküldött” minták tesztelésre való kérésén kívül?
A nyilvánvaló kérdés a következő: miért nem gyűjtött közvetlenül az FDA mintákat ? Még a világjárvány ellenére is ellenőrizhette volna az FDA a létesítményeket védőruhában, vagy – vagy legalábbis – választhatta volna a minták gyűjtése gyógyszertárakban, kórházakban vagy forgalmazók raktáraiban.
Rejtett módszer az mRNS injekció összetevőinek tesztelésére:
A teszteredmények hiányán és a megkérdőjelezhető „beküldött” mintavételi eredményeken túl az FDA eltitkolja a validált módszertanát, megakadályozva másokat abban, hogy saját, független elemzéseket végezzenek az mRNS injekciók minőségéről/tisztaságáról.
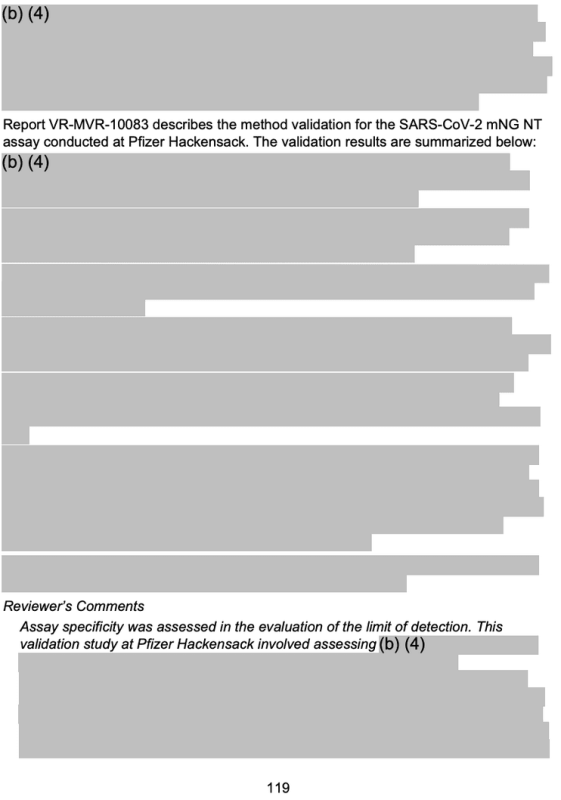
A gyógyszerek független, tisztasági és potenciális szennyeződés-elemzése az összetevők listájához képest valami olyasmi volt, amit én magam is megpróbáltam megtenni, amikor a világ első analitikus gyógyszertárának koncepcióját kidolgoztam . Mivel azonban az mRNS-injekciók egy újszerű technológia, amelynek nem teljesen átlátható az összetevők listája, az alkalmazandó vizsgálati módszertan nem olyan egyszerű, mint más kis molekulájú gyógyszerek esetében. Bárki, aki megpróbál utánajárni a tárolásnak, a stabilitásnak, a specificitásnak, a kémiai összetételnek, az érzékenységnek vagy akár a tesztelés validálásának és/vagy eredményeinek alapvető módszertanának, azt egy nevetségesen tolakodó módosításokat tartalmazó FDA-jelentés blokkolja, ami lehetetlenné teszi az eredmények értékelésének vagy a vizsgálatok elvégzésének legalapvetőbb tudományos megértését is.
Megrendítő vizuális példaként említhető, hogy egy hosszabb FDA szabályozási összefoglaló (lásd alább) egyetlen szerkesztett oldala egy 127 oldalas dokumentum része (amelyből csak 63 oldalt osztottak meg, és ennek a 63 oldalnak körülbelül 50%-át szerkesztették), amely az mRNS-injekciók tisztaságának, koncentrációjának és egyéb analitikai méréseinek értékeléséről szól.
Az FDA (b)(4) bekezdésben foglalt kitakarások részletes kitakarásokat határoztak meg az „ üzleti titkok és a bizalmas kereskedelmi vagy pénzügyi információk védelme ” érdekében . De valóban helyénvaló-e „kereskedelmi” címkével ellátni, ha a kutatást/fejlesztést/terméket adófizetők dollárjainak százmillióival finanszírozták?
Összetevők listája vagy vizsgálati módszertan nélkül az FDA-n vagy a gyártókon kívül senki sem tudja pontosan, hogyan kell ellenőrizni a termék hamisítását ( megváltoztatott vagy mérgező összetevők) vagy a helytelen címkézést (mivel az összetevő(k) teljes listája, beleértve a nukleotidszekvenciát és a lipid nanorészecske-konfigurációkat, különösen homályos a termék címkéjén).
A módszertan hiánya különösen aggasztó, mivel független módszertan felhasználásával készült új, előzetes adatok DNS-szennyeződésre utaló jeleket mutattak ki az mRNS Covid-injekciókban.
Tehát, ha egy kívülálló azt állítaná, hogy tesztelés után szennyeződést talált az mRNS injekciókban, és az FDA-tól vagy a gyártóktól kérne választ, valami ilyesmi választ kapna:
- Nem validált/megfelelő vizsgálati módszertant használt a következtetései levonásához, ezért az elemzései érvénytelenek.
Erre a független laboratórium megpróbálná kikérni a vizsgálati módszertant az FDA által jóváhagyott dokumentációból (azaz a teljes, az 5. ábrát tartalmazó dokumentumból ) a következő kérdéssel: „Rendben, szeretném az Önök által jóváhagyott módszertannal tesztelni; megmondaná, hogy mi az?”
- Az FDA vagy a gyártó valami ilyesmit válaszolna: „Amit hajlandóak vagyunk nyilvánosságra hozni az alkalmazott módszertannal kapcsolatban, és ami nem bizalmas, az online, vagy az FDA FOIA-kérelem útján is megtalálható.„…ahol találkoznának velük” a következő, erősen szerkesztett dokumentum, ahol bármi, aminek akár csak távolról is jelentősége van, (b)(4) kitakarásokkal van eltakarva.
A sorok között olvasás: Nyilvánvaló, hogy sem a gyártók, sem az amerikai FDA nem akarja, hogy bárki más ismerje az mRNS injekciók teljes összetevőit, vagy akár tesztelje azok tisztaságát és állagát.
Az FDA tisztviselői szerint: a gyógyszergyártás... Nagyon Hibára hajlamos:
A gyógyszergyártási folyamat során sok minden rosszul sülhet el – és rosszul is sül el. Az mRNS/LNP injekciókkal kapcsolatos lehetséges inkonzisztenciákon túl a minőségi és mennyiségi problémák is hatással vannak minden FDA által szabályozott gyógyszertermékre. Még a Képviselőház és a Szenátus is hivatalosan elismerte az FDA azon kudarcáról szóló jelentéseket, amelyek szerint nem sikerült biztosítani Amerika gyógyszerészeti ellátási láncát. Amerika gyógyszeripari fogyasztói-végfelhasználói termékeinek többségét külföldön gyártják , olyan országokban, mint India és Kína , és más alacsony munkaerőköltségű országokat nem tartanak jónak a magas szintű minőségellenőrzés miatt . A Federal Register hemzseg az indiai és kínai gyártóüzemekben történt szabálysértésekről szóló jelentésektől.
Vajon az FDA ezeket a növényeket – beleértve azokat is, amelyeknél régóta szabálytalanságok történtek – „postai úton” is tanúsítja az FDA-nak? Felháborító módon a kérdésre adott válasz bárkit, akit a gyógyszerészeti minőség érdekel, nagyon kellemetlenül érintene.
Míg a Six Sigma precíziós vízmérték régóta a minőség és a biztonság célpontja az autóiparban, a számítógépekben, a mobiltelefonokban és más high-tech gyártásban, úgy tűnik, hogy a gyógyszergyártásban többnyire figyelmen kívül hagyták.
Az FDA tisztviselői közzétettek adatokat, amelyek a gyógyszergyártás pontatlanságát 2-3σ (szigma) értékre becsülik. A 2σ minőség 308 537 hibát jelent 1 000 000 lehetőségre vetítve . (Valószínűleg sokkal több mint 1 000 000 hibalehetőség van a gyógyszergyártásban.) Az FDA a legmagasabb vezetési szinteken is tisztában van ezzel; sőt, az FDA Gyógyszerészeti Minőségügyi Hivatalának jelenlegi vezetője, Michael Kopcha még 2017-ben megírta és közzétette a fenti Six Sigma számítást, sajnálkozva a gyógyszergyártás pontatlan jellegén.
Az mRNS-termékek és/vagy azok LNP-jei hibahatára még a 2-3σ-nál is kevésbé pontos lehet (minél alacsonyabb a σ, annál hibásabb egy termék), mivel nukleotid anyagot és új LNP-ket tartalmaznak, ami lényegesen összetettebbé teszi őket, mint a kis molekulájú gyógyszerek – annak ellenére, hogy fejlesztésük, gyártásuk és forgalomba hozataluk „torzulási sebességgel” történik.
Ha még az FDA és tisztviselői is elismerik a gyártás során fennálló pontatlanságot, akkor miért nem teljesíti az FDA a sport széles világában a biztonsági küldetését azzal, hogy nyilvánosan megosztja az mRNS-technológia kibocsátási tesztjeinek eredményeit az amerikai közvéleménnyel, amely finanszírozza azokat?
Újra 1862 előtt? Az mRNS injekciók az egyetlen gyógyszerek, amelyekre az amerikaiak nem rendelkeznek? teljes Összetevők adatai?
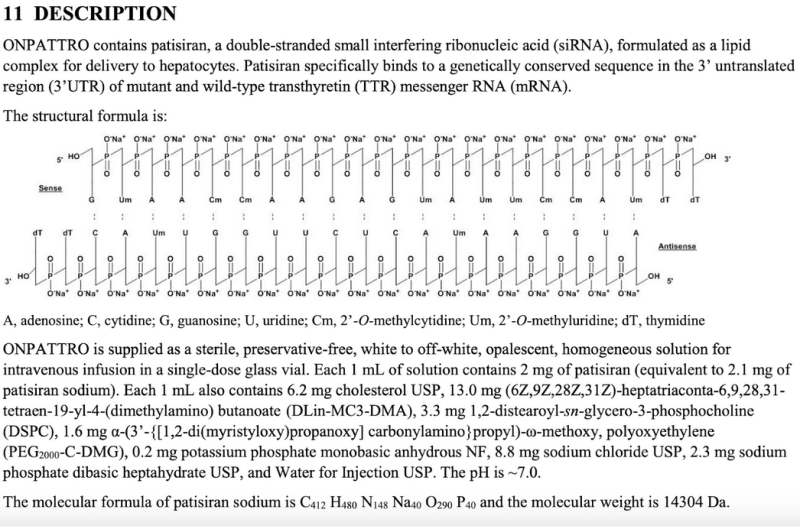
Az mRNS-felvételek szekvenciáinak számával és más kritikus információkkal kapcsolatos tisztázatlanság közvetlen ellentétben áll egy másik, FDA által jóváhagyott RNS-alapú gyógyszerrel – a patisirannal (Onpattro®) . Az Onpattro átláthatóan feltünteti termékei szekvenciáját, molekulatömegét és milligrammos erősségét a hivatalos FDA csomagolási címkézésen belül , az alábbi részlet szemléltetésének megfelelően:
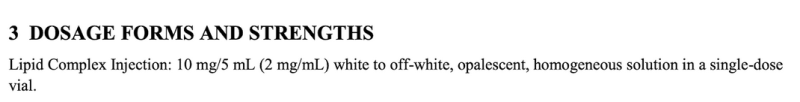
Covid mRNS hiánya Dózisspecificitás: 0.3 ml (vagy 0.5 ml) Miből?
Jelenleg még mindig nincsenek alapvető információink a Covid mRNS injekciók összetevőiről. A gyógyszerészek csak egy meghatározott mennyiségű folyadékot tudnak adni, és úgy tűnik, ezt kérdés nélkül meg is tették. Normális esetben a hivatalos FDA csomagolás címkéjén részletezni kell az adott mennyiségben lévő tényleges összetevőket, de a Covid mRNS címkéknél ez nem így van: egyszerűen 0.3 ml (vagy 0.5 ml) szerepel „Adagolási forma és hatáserősség” néven.
Továbbá, ahogy bármelyik középiskolás diák megmondhatná, a 0.3/0.5 ml egy térfogat , nem pedig egy erősség . Nem ismerünk semmilyen mennyiségi részletet arról, hogy mit tartalmaz ez a 0.3/0.5 ml, például: Hány LNP-részecske van? Milyen méretűek/morfológiájúak ezek az LNP-k? Hány mRNS-szekvencia van ebben a térfogatban?
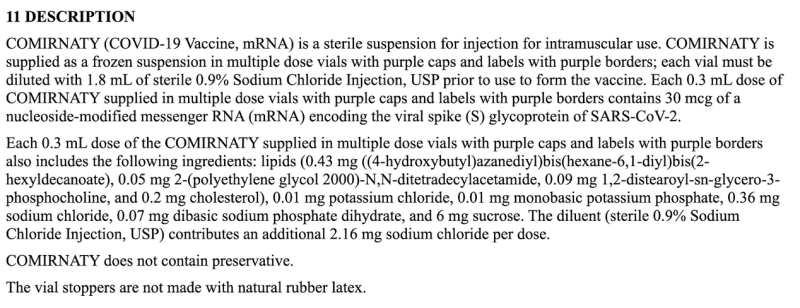
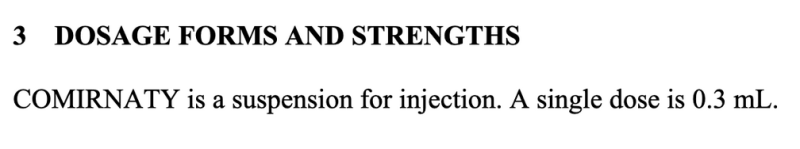
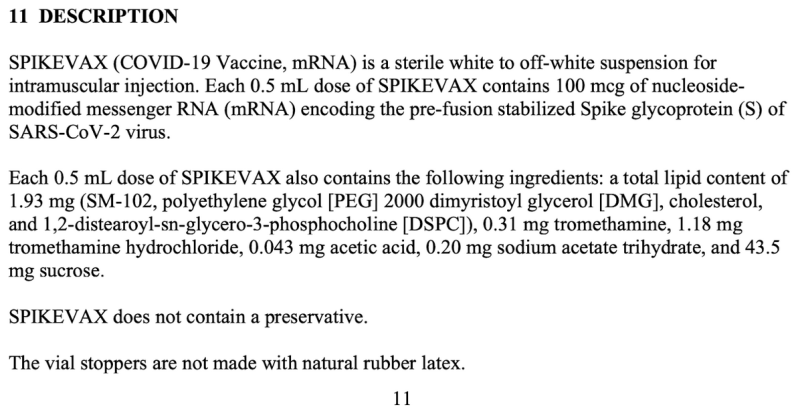
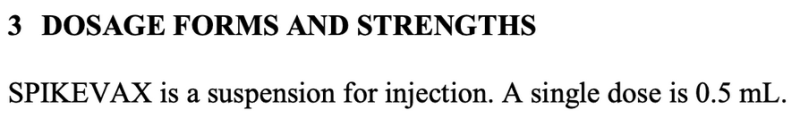
Ez az, amit az FDA megfelelően átláthatónak vagy „valódi címkézésnek” tekint?
A betegtájékoztató fenti, kivágott és beillesztett részlete az összes információt tartalmazza, amit a gyártók megosztanak a fogyasztókkal az adagolással kapcsolatban – ami siralmasan elégtelen az összes többi FDA címkéhez képest –, vagy bárkivel, aki kíváncsi bármi másra, mint a beadandó folyadék mennyisége és egy meghatározatlan mRNS-szekvencia 30 vagy 100 mcg koncentrációja.
Az FDA által engedélyezett címke figyelemre méltó pontatlansága látszólag ellentmond a közel 120 éves címkének, amely konkrétan azt írja elő, hogy „ az élelmiszerek és gyógyszerek címkézése valós adatokat tartalmazzon, és megfeleljen bizonyos tisztasági és szilárdsági szabványoknak ”.
Ez az, amit az FDA „valós” összetevőlistának tekint? (Lásd a 21CFR §352 és a 21 CFR §201.10 szakaszokat az „összetevők feltüntetésével” és a „tévesen márkázott gyógyszerekkel és eszközökkel” kapcsolatban.)
A kérdés a következő: vajon az ismeretlen vagy nem specifikus összetevők felsorolása, amelyeket senki más, csak a gyártó tud megfejteni, valóban megfelel-e a „címkézés” szellemének vagy jogi követelményeinek? Az amerikai FDA ezt a címkét tekinti „igaznak”? Kinek az oldalán áll az FDA; a gyártóknak vagy a fogyasztóknak?
Amellett, hogy nincs közvetlenül meghatározva, az LNP vagy mRNS szálak pontos száma egy 30 vagy 100 mcg-os injekcióban még sztöchiometrikusan vagy az Avogadro-szám alapján sem extrapolálható , mivel az mRNS-szekvencia, a molekulatömeg és/vagy az LNP komponens/konfiguráció sehol sem szerepel a hivatalos FDA címkézésen.
Honnan tudhatja bárki is, hogy a Covid tüskefehérjéjét kódoló mRNS-szálak száma arányos-e a közösségben szerzett fertőzésből származó Covid-oltóanyag mennyiségével? A válasz: nem tudhatják.
Covid mRNS injekciók Megfelelően/rosszul címkézett?
A 21 CFR 211.125 kimondja, hogy „ Szigorú ellenőrzést kell gyakorolni a gyógyszerkészítmények címkézési műveletei során kiadott címkézés felett ”, de úgy tűnik, az FDA annyira laza volt a Covid mRNS injekciók jóváhagyott címkézésével kapcsolatban, annak ellenére, hogy minden más gyógyszer – beleértve az mRNS alapú Onpattro-t is – meghatározza ezt az információt . Történelmileg az FDA szabályozási döntései (például, hogy mely információkat kell a termékcímkézésre felvenni) a precedensen alapulnak, és a Covid mRNS injekciók nyilvánvaló eltérést jelentettek az FDA történelmi és jogi precedensétől. Ez a figyelemre méltó adathiány és az egyértelműség hiánya némileg a Morley's Liver and Kidney Cordial napjaira , az 1800-as évek végére emlékeztet. A különbség az, hogy akkoriban az FDA nem létezett, de ma van egy FDA körülbelül 20 000 alkalmazottal, akik közül legalább néhányan látszólag úgy vélték, hogy ez a címke átlátható és „igaz”.
Egy ismeretlen/megfejthetetlen/homályos összetevő megadása, amelynek valószínűségét senki sem tudta pontosan meghatározni, nem az, amit az 1906-os Pure Food and Drug Act törvényhozói szándékoztak, amikor meghatározták az FDA „valós címkézésre” vonatkozó szabályait. Ettől eltekintve: az a tény, hogy a különböző gyártók térfogatonként megduplázzák az adagokat ( 30mcg/0.3ml vs 100mcg/0.5ml ), azt jelenti, hogy ezek az mRNS-szekvenciák nukleotidhosszban jelentősen eltérőnek tűnnek, és ennek következtében több és különböző LNP-vel és kapcsolódással rendelkeznek . Ez azt jelenti, hogy a tüskefehérje átírásához használt mRNS-szekvenciák mérete körülbelül kétszerese a különböző gyártókénak (10mcg/0.1ml vs 20mcg/0.1ml), vagy valami más is hozzájárul a nukleotidhossz-különbséghez?
A laikusoknak, akik még idáig olvasnak (egyébként gratulálok): A részletes címkézési információk hiánya olyan lehet, mintha egy házat széles körben hirdetnénk eladóként, azt állítva, hogy fából és téglából épült, egy cementlapon – de nem mutatnánk képeket a házról (pl. sorozat), és nem osztanánk meg a négyzetmétereit (pl. molekulatömeg). Mindenesetre az információk hiánya nem megfelelő, és eltér a hagyományos szabványoktól.
Minden más FDA által jóváhagyott gyógyszer – beleértve az egyéb mRNS-gyógyszereket is – teljes összetevőinek feltüntetését tartalmazza, beleértve a termék szerkezeti ábrázolását és molekulatömegét, így az emberek pontosan tudják, mit kapnak.
Igaz: Nézz utána bármilyen gyógyszernek a Drugs.com adatbázisában , és figyeld meg, hogy minden címke szerkezetet és/vagy molekulatömeget ad meg. Bizonyíték arra, hogy a Covid mRNS injekciók feltűnő kivételt képeznek az FDA történelmi jóváhagyási gyakorlata és a „valós címke” szabálya alól.
Egy 2023-as dán tanulmány részletesen bemutatja a Covid-19 mRNS injekciók mRNS-tételei közötti jelentős klinikai variabilitást:
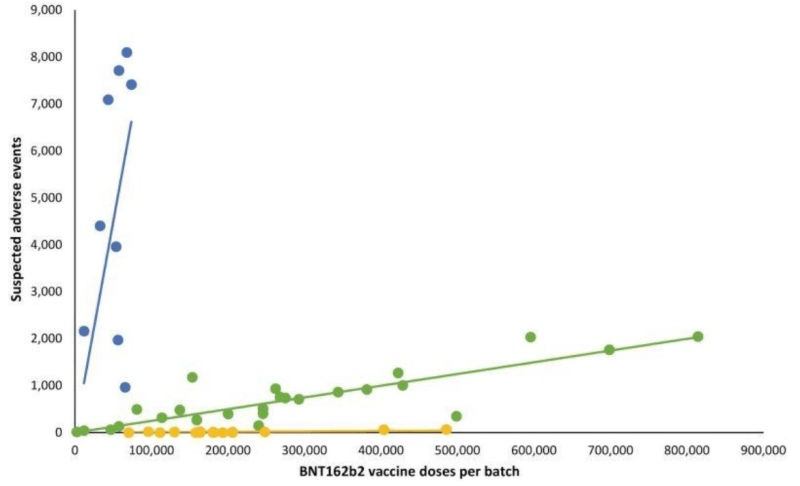
Úgy tűnik, hogy az átláthatóság hiánya még a potenciálisan érvénytelen, „beküldött” tesztek validálásának terén is lehetővé tette a gyártók számára, hogy elkerüljék az FDA felügyeletének egy másik kritikus fontosságú részét: az mRNS injekciók tételszám-variációinak lehetséges klinikai tüneteit. Egy 2023 elején közzétett retrospektív dán biztonsági tanulmány részletesen bemutatta a Pfizer-BioNTech BNT162b2 mRNS injekciók mellékhatásjelentéseinek rendkívül eltérő mintázatát, amelyek összefüggésben állnak a dán DKMA mellékhatás-jelentési rendszerrel.
Az alábbi vonaldiagramon a különböző színű pontok a Pfizer-BioNTech mRNS injekcióinak különböző tételeit jelölik. A tételeket három különböző kategóriába sorolta: magas-alacsony-(szinte) hiányzó jelentett mellékhatások csoportjai (kék, zöld és sárga diagramok).
Más szóval: az ugyanazon gyártótól származó, feltételezhetően „egyenértékű” termékek esetében a mellékhatások előfordulása gyártási tételenként vadul eltérő, és mindegyik gyártási tétel több százezer mRNS injekciót jelent.
Amikor a megfelelő lineáris regressziós egyeneseket hozzáadtuk, egy sajátos minta rajzolódott ki:
A Covid-19 mRNS-tételek közötti figyelemre méltó mellékhatás-különbséggel kapcsolatos fontos kérdések a következők:
- Lehetséges, hogy a nemkívánatos események eltérései az mRNS-szekvenciák kvalitatív vagy kvantitatív eltéréseinek, vagy az mRNS-szálak számának a tételek közötti eltéréseinek tudhatók be?
- Lehetséges, hogy a nemkívánatos események eltérései az LNP-k méretének/morfológiájának vagy mennyiségének minőségi vagy mennyiségi eltéréseiből adódnak a gyártási tételek között? Milyen vizsgálatokat végeztek a ... különféle LNP-k biztonságának biztosítása mRNS injekciókban használják?
- Vajon azok a tételek, amelyek megfeleltek a sárga, zöld és kék adatpontoknak, valamilyen minőségi vagy mennyiségi különbséget mutattak?
- A gyártás utáni tárolás/kezelés veszélybe került-e a beadást végző létesítményben (vagy az ellátási lánc más pontján), ami termékvariabilitáshoz vezetett?
- Mekkora a szigma/hibaaránya ennek és más, az adott gyártóüzemtől/gyártásért felelős műszakvezetőtől származó termékeknek?
- A Covid mRNA termékek összetevőinek forrása Indiában vagy Kínában volt, illetve másutt, a gyártási tételtől függően?
- A Covid mRNS-termékek tételeinek hány százalékát tesztelték személyesen az FDA ellenőrei, szemben a kezdetektől fogva „postán küldött” termékekkel? Minden egyes tételt csak e két gyűjtési módszer valamelyikével teszteltek?
- Végzett-e az FDA a dán DKMA mellékhatás-jelentési rendszer tételeinek kiadási tesztjeinek ellenőrzését? Ha igen, miért nem hozza nyilvánosságra az FDA ezeket a konkrét teszteredményeket? Ha nem, miért nem végeztek el teszteket?
- Van-e alapvető probléma az LNP-k és/vagy mRNS-szekvenciák megbízható és szennyeződésmentes előállításával?
A dán tanulmány eredményeivel és a fenti, a mellékhatásokkal kapcsolatos kérdésekkel *kezdődhetne* a vita, de ehhez az FDA nem teheti meg függetlenül a forgalomba hozatali tesztjeinek eredményeit. Jelenleg a mindenütt jelenlévő FDA (b)(4) pontbeli kitakarások miatt senki sem ismeri a Covid mRNS oltások tesztelésének validált módszertanát, vagy azt, hogy a dán tanulmányban pontosan mely tételeket tesztelték és melyeket nem , illetve ezeknek a tételteszteknek az eredményeit.
...Másrészt viszont, még ha az FDA úgy is döntött volna, hogy nyilvánosságra hozza ezeket a tételteszt-eredményeket, honnan tudhatnák a fogyasztók, hogy ezek az eredmények reprezentatívak-e a megadott tételekre, mivel a gyártók maguk választják ki, hogy mely mintákat „küldik be postán”?
Az összetevők átláthatóságának és a minőség megfelelő mintavételi módszertanon keresztüli biztosításának elmulasztása az FDA alapvető és alapvető követelménye. Valójában ez volt az FDA megalakulásának elsődleges oka! Nem érdemelnek az amerikaiak jobb átláthatóságot, felügyeletet és „valós címkézési” törvényeket a gyógyszereinkkel kapcsolatban – különösen mivel ezeket a törvényeket több mint 100 évvel ezelőtt hozták?
Csatlakozz a beszélgetés
Megjelent egy Creative Commons Nevezd meg! 4.0 Nemzetközi licenc
Újranyomtatáshoz kérjük, állítsa vissza a kanonikus linket az eredetire. Brownstone Institute Cikk és szerző.